

 Português (pdf)
 Artigo em XML
 Referências do artigo

 Tradução automática
 Enviar este artigo por email
 Citado por SciELO
 Similares em
SciELO

 Permalink


Introdução
Desde a primeira descrição da hemocromatose no sé-culo XIX, à descoberta de que se tratava de um defeito genético no metabolismo do ferro no século XX, com a identificação do gene HFE (high Fe2+) no final desse século, muito se tem investigado sobre esta doença. Vários outros genes foram descobertos e muitos se acredita que ainda estão por descobrir. Em 2019 a ACG (American College of Gastroenterology) lançou as suas recomendações1 e em 2022, a EASL (European Association for the Study of the Liver)2 e a BIOIRON Society (International Society for the Study of Iron in Biology and Medicine)3 lançaram uma atualização das recomendações sobre o tema, propondo uma nova classificação de hemocromatose. Contudo, não há, ainda, total consenso nas melhores práticas a aplicar no diagnóstico e tratamento destes doentes. Esta é uma revisão narrativa que pretende sumariar o que, à luz da evidência atual, são as melhores práticas na hemocromatose, conjugando as recomendações das guidelines mais recentes.
DEFINIÇÃO E CLASSIFICAÇÃO
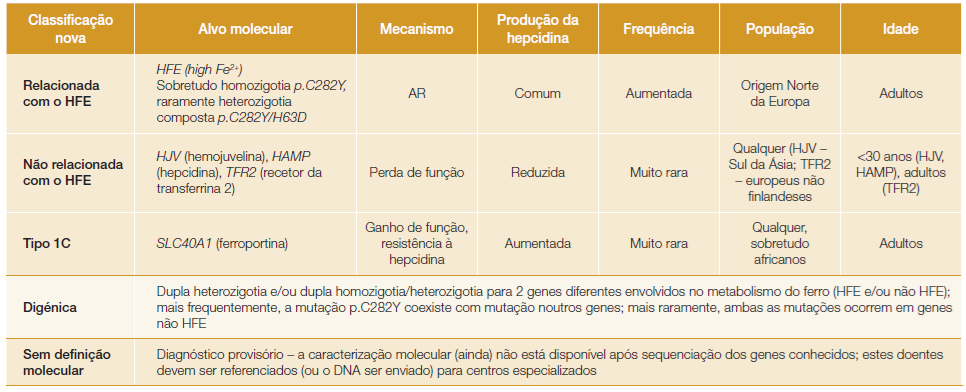
Classicamente, foram identificadas variantes em 5 genes envolvidos no metabolismo do ferro responsáveis pela hemocromatose, dividindo-a em 4 tipos (Tabela 1A).
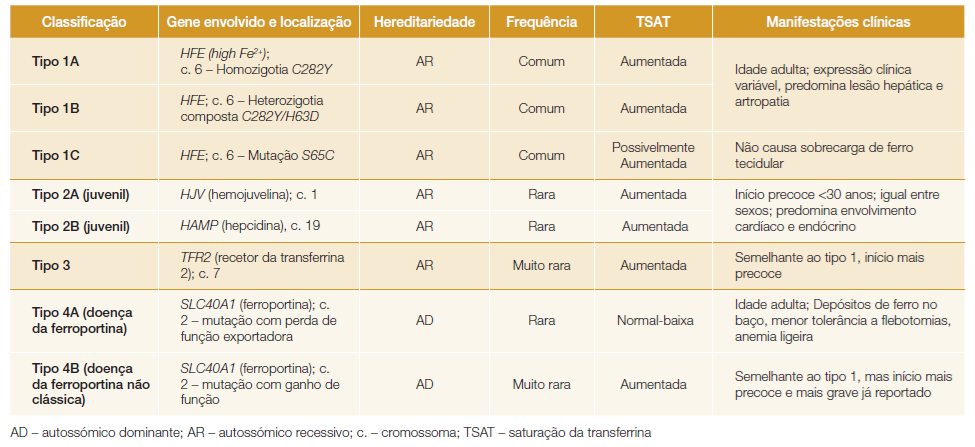
O tipo 1 envolve o gene HFE. A mutação em homozigotia p.C282Y (tipo 1A) é a mais frequente. A mutação p.H63D por si só não causa sobrecarga de ferro significativa, mas atua como cofator para a expressão fenotípica da sobrecarga de ferro, sobretudo combinada com p.C282Y. A heterozigotia composta p.C282Y/H63D é o subtipo 1B; associa-se a sobrecarga de ferro ligeira a moderada na presença de outros fatores de risco. O tipo 1C corresponde à mutação p.S65C. Tanto a mutação p.S65C como p.H63D, assim como a heterozigotia p.C282Y, podem causar aumento da ferritina e saturação da transferrina (TSAT), mas geralmente não causam sobrecarga de ferro clínica.1,4
O tipo 2 representa a hemocromatose juvenil e associa-se a mutações no gene da hemojuvelina (HJV - tipo 2A) e da hepcidina (HAMP - tipo 2B, menos comum). Esta é a forma mais grave, surgindo habitualmente em indivíduos mais jovens.1,4
O tipo 3 associa-se a mutações no recetor da transferrina 2 (TFR 2) e manifesta-se de forma semelhante ao tipo 1.1,4
O tipo 4, ou doença da ferroportina, é a única forma de doença autossómica dominante, já que todas as restantes são autossómicas recessivas. É causada por mutações no gene da ferroportina (SLC40A1), com perda de função (tipo 4A), isto é, diminuição da função exportadora da ferroportina, ou com ganho de função (tipo 4B), ou seja, resistência da ferroportina à ação da hepcidina. No tipo 4A há retenção do ferro a nível intracelular, nomeadamente nos macrófagos, sobretudo a nível do baço, com níveis baixos de ferro plasmáticos e níveis normais a baixos de saturação da transferrina, mas níveis elevados de ferritina. No tipo 4B há uma distribuição do ferro semelhante à do tipo 1.1,4
Mais recentemente, esta classificação foi contestada pela Sociedade BIOIRON por ser de difícil aplicação na prática clínica. Segundo este grupo, é uma classificação que informa do ponto de vista molecular, mas que tem várias limitações:
1. A identificação de mutações genéticas não-HFE não está disponível na maioria dos laboratórios, o que implica recorrer a centros de referência; além disso, mesmo recor-rendo ao NGS (next-generation sequence), podemos não obter diagnóstico molecular, provavelmente por se tratar de genes ainda por descobrir;
2. Há doentes que não se enquadram em nenhum dos tipos, por apresentarem heranças digénicas ou por não apresentarem mutações em nenhum dos 5 genes clássicos;
3. O tipo 2 nem sempre é juvenil, podendo ser diagnosticado mais tarde; além de que os outros tipos podem ser diagnosticados em idade juvenil;
4. O tipo 4A é uma síndrome de sobrecarga de ferro com características clínicas, bioquímicas e patológicas que não se enquadram na definição de hemocromatose.3
Por estes motivos, a BIOIRON propôs uma classificação nova (Tabela 1B). Estes autores defendem que o termo “hemocromatose” deve ser reservado para uma condição única genética-clínico-patológica caracterizada por: defeito genético no eixo regulador hepcidina-ferroportina, que resulta numa inadequada produção ou atividade da hepcidina, ou resistência da ferroportina à hepcidina (excluindo assim o tipo 4A); TSAT >45%; sobrecarga de ferro hepática, mas não no baço, com envolvimento preferencial dos hepatócitos periportais e ausência de envolvimento das células de Kuppfer hepáticas; sinais e sintomas de sobrecarga de ferro. Uma vez que já pressupõe causa genética, não há necessidade de associar os termos “hereditário”, “genético” ou “primário”.3
EPIDEMIOLOGIA
A homozigotia p.C282Y é mais prevalente em caucasianos do norte da Europa, com uma prevalência de 1:200 pessoas.5 Na Europa, regista-se um gradiente decrescente de Norte para Sul, com a prevalência de 1:83 na Irlanda e 1:2500 no Sul da Europa.2 Já a prevalência da heterozigotia simples p.C282Y é de 1:7 pessoas do norte da Europa, e a variante p.H63D 1:3.5 A mutação p.S65C é menos comum, com uma prevalência em heterozigotia de 2% nos caucasianos.1
Com a migração de europeus, a variante p.C282Y espalhou-se por todo o mundo e estima-se que tenha uma prevalência global de 6,2%.2 Já a variante p.H63D é mais frequente a nível global, sem distinção de região ou raça.6
Em Portugal, há poucos estudos epidemiológicos. Um estudo de 2001 estimou que a variante p.C282Y apresentava uma prevalência decrescente de norte para sul, com uma prevalência de 5,8% no Norte e 0,9% no Algarve. Já a variante p.H63D apresentou uma distribuição uniforme por todo o país, com uma prevalência de 15%-20%. A homozigotia p.C282Y e a heterozigotia composta p.C282Y/H63D surgem com uma prevalência de 0,75% e 3,1%, respetivamente.7
As mutações não relacionadas com o HFE são bastante raras, causando doença em cerca de 1 em cada 5 milhões de pessoas.8
Sabe-se que a doença é cerca de 10 vezes mais frequente nos homens do que nas mulheres, provavelmente pelos efeitos protetores da menstruação e da gravidez, além de diferenças hormonais na absorção do ferro.9 A prevalência da doença aumenta com a idade.2,10
FISIOPATOLOGIA
O ferro da dieta é absorvido a nível da segunda porção do duodeno. A ferroportina, uma proteína transmembranar presente nos enterócitos, hepatócitos e macrófagos, transfere o ferro do duodeno para a circulação. No sangue, o ferro circula ligado à transferrina, uma proteína transportadora. Posteriormente, deposita-se nos tecidos sob a forma de ferritina, uma proteína intracelular que armazena o ferro. É armazenado principalmente no fígado e medula óssea. As reservas de ferro corporais são reguladas ao nível da absorção intestinal, já que o processo de excreção não é regulado (o ferro é excretado através da perda de sangue na menstruação ou descamação das células da mucosa intestinal).11
A hepcidina é a principal reguladora da homeostasia do ferro. É uma proteína produzida pelo fígado que funciona como regulador negativo da absorção do ferro e da sua libertação das reservas corporais (nomeadamente dos macrófagos do baço envolvidos na reciclagem do ferro a partir dos eritrócitos senescentes). Assim, perante reservas aumentadas de ferro, aumenta a produção de hepcidina, que vai inibir a absorção de ferro; para tal, liga-se à ferroportina e promove a sua degradação, o que diminui a libertação do ferro dos enterócitos assim como dos macrófagos para a circulação. A produção de hepcidina é regulada pelas reservas de ferro hepáticas através de vias de sinalização que envolvem o HFE, o recetor da transferrina 2 (TFR2) e a hemojuvelina (HJV)12 (Fig. 1).
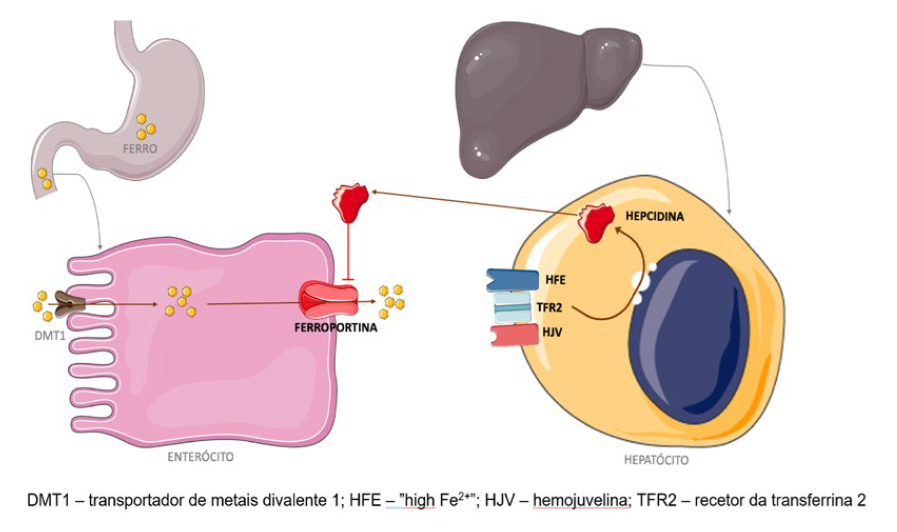
Na hemocromatose, há uma perda de função do HFE, TFR2, HJV ou da própria hepcidina (HAMP), com consequente défice de hepcidina, ou um ganho de função da ferroportina que se torna resistente à hepcidina. Assim, perde-se o feedback negativo para diminuir a absorção de ferro na presença de reservas elevadas, o que resulta numa absorção descontrolada e consequente acumulação nos tecidos.1
MARCADORES SÉRICOS DE SOBRECARGA DE FERRO
A penetrância bioquímica e clínica das mutações genéticas é variável. Em homozigóticos p.C282Y, a penetrância bioquímica ronda os 81,8% nos homens e 55,4% nas mulheres.9
Em termos analíticos, a hemocromatose caracteriza-se por aumento dos indicadores séricos do ferro (TSAT e ferritina), do volume corpuscular médio e, por vezes, das transaminases, que deve ser documentado em mais do que uma ocasião. A elevação da TSAT e do volume corpuscular médio precede a elevação da ferritina em vários anos.1
A TSAT é calculada pelo rácio entre o ferro sérico e a transferrina (multiplicada pelo fator de correção 1,41) ou, de forma menos fiável, entre o ferro sérico e a capacidade de ligação do ferro (TIBC). O valor normal varia entre 20%-45%.2 Um valor de TSAT >45% tem uma sensibilidade de 94% nos homens e 73% nas mulheres para identificar homozigóticos p.C282Y, sendo o exame de rastreio inicial preferido.11Contudo, a TSAT tem baixa especificidade, com falsos positivos, nomeadamente na presença de valores baixos de transferrina, que ocorrem na doença hepática crónica ou aguda; ou no caso de doenças hematológicas, hemólise crónica e transfusões sanguíneas.2
A hiperferritinemia é definida por valores de ferritina >300 mcg/L nos homens e >200 mcg/L nas mulheres.11 Tem uma sensibilidade de 80% nos homens e 57% nas mulheres para o diagnóstico de hemocromatose.11
Sendo um reagente de fase aguda, está aumentada em situações diversas como estados pró-inflamatórios, doença hepática crónica, abuso de álcool, obesidade ou neoplasias.13 A ferritina é um bom preditor de fibrose avançada: >1000 ng/mL com transaminases aumentadas e trombocitopenia está associada a cirrose em >80% dos homozigóticos p.C282Y.1
É importante notar que estes parâmetros analíticos são inespecíficos.2 Usados em conjunto, um valor normal de ferritina e de TSAT tem um valor preditivo negativo (VPN) de 97% para excluir sobrecarga de ferro.1
CLÍNICA
A sobrecarga de ferro clínica desenvolve-se em até 40% dos homens e 13% das mulheres com homozigotia p.C282Y.11 A maioria dos doentes surge assintomático, referenciado para rastreio por história familiar ou alterações analíticas.4 Os sintomas surgem mais precocemente nos homens, pela quarta a quinta década de vida, do que nas mulheres, que surge cerca de 10 anos depois, geralmente pós-menopausa.1
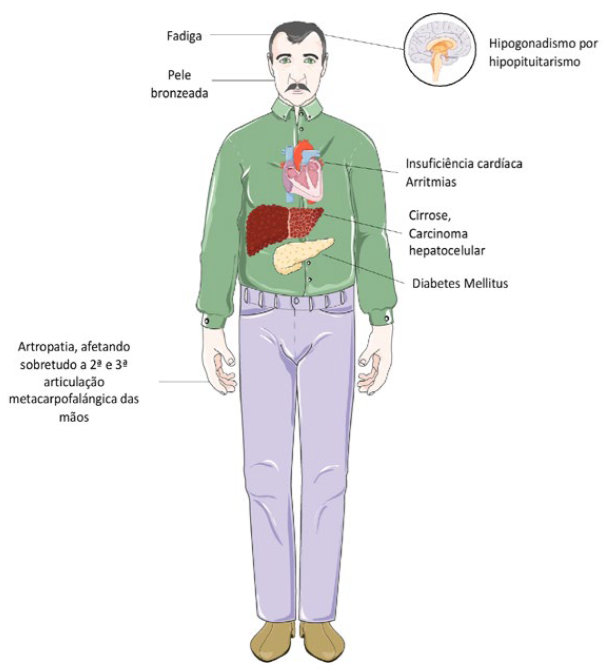
A clínica é inespecífica. Os depósitos de ferro podem causar disfunção a nível de órgãos nobres, como o pâncreas, coração, hipófise, fígado e articulações.1
Os depósitos de ferro cutâneos causam hiperpigmentação; a fadiga é também um sintoma muito comum.11
A doença endócrina e cardíaca é mais prevalente nas formas juvenis. Manifesta-se como diabetes mellitus, hipogonadismo hipogonadotrófico, insuficiência cardíaca e arritmias, com risco de morte súbita.2
As manifestações clínicas mais frequentes são a doença articular e, sobretudo, hepática, que ocorrem frequentemente em conjunto.11 A doença articular afeta particularmente a segunda e terceira articulações metacarpofalângicas, mas pode afetar outras articulações.11 A nível hepático, condiciona fibrose2 (Fig. 2). A fibrose hepática avançada está fortemente associada à artrite na hemocromatose HFE, de forma que a ausência de artrite se associa a baixa probabilidade de fibrose hepática avançada, podendo ser usada como um marcador clínico.14
A elastografia hepática transitória demostrou ser capaz de identificar fibrose hepática na hemocromatose, mas não há, ainda, cut-offs bem definidos.15
A biópsia hepática era, classicamente, o gold standard para o diagnóstico de hemocromatose: revela depósitos de ferro nos hepatócitos com o gradiente típico decrescente da zona periportal à zona centrolobular; as células de Kupffer não são afetadas e não existe sobrecarga de ferro no baço, o que a distingue da doença da ferroportina. Contudo, atualmente, a demonstração de homozigotia p.C282Y associada a elevação da ferritina e da TSAT é suficiente para o diagnóstico e, nesses casos, a biópsia não é necessária para o diagnóstico. Caso não se identifique esta mutação, a biópsia pode ter um papel no diagnóstico. Além disso, tem utilidade prognóstica: está recomendada em doentes com hemocromatose e ferritina >1000 mcg/L para estadiamento de fibrose hepática avançada.3
Com a disponibilidade crescente dos métodos diagnósticos não invasivos, a ressonância magnética (RM) hepática com protocolos indiretos de determinação da concentração de ferro hepático veio substituir em larga escala a biópsia hepática, quer na avaliação da sobrecarga de ferro hepática quer do grau de fibrose.3, 16É um método com acessibilidade limitada e maior custo, além de menos específico no diagnóstico2 (Fig. 3).
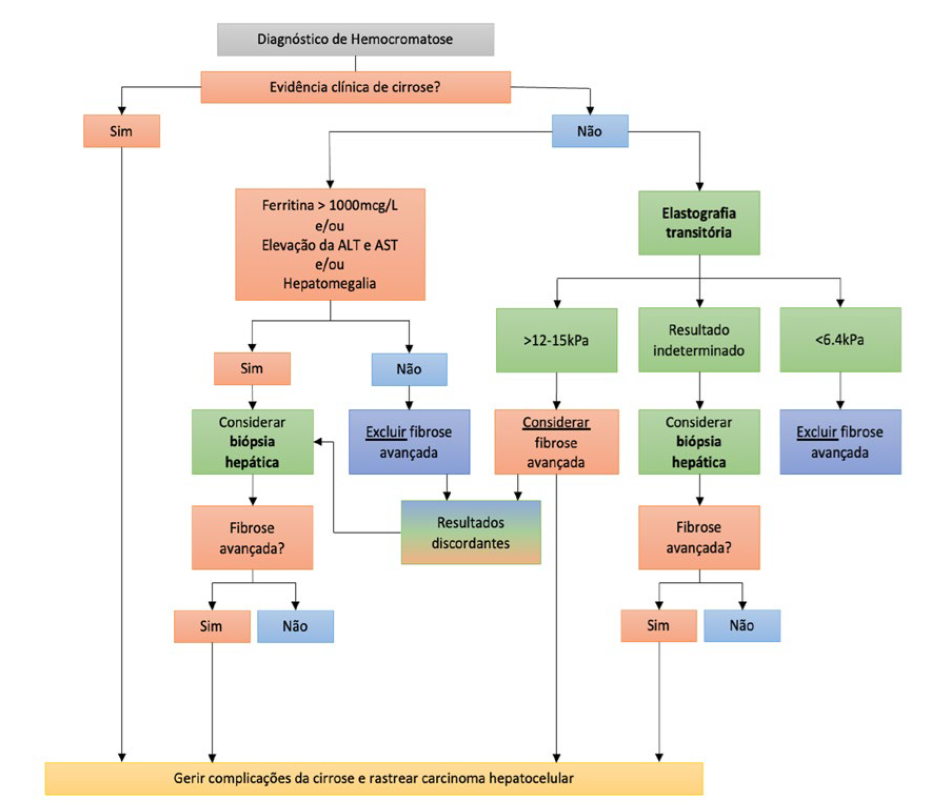
Figura 3: Recomendações para estadiamento de fibrose hepática na hemocromatose (adaptado a partir das recomendações da EASL2).
DIAGNÓSTICO
Sendo uma doença com prevalência variável e penetrância incompleta, não está recomendado o rastreio da população geral.1,16Contudo, há 3 cenários clínicos em que a suspeita de hemocromatose deve ser considerada: história familiar; clínica compatível com hemocromatose; ou elevação da TSAT, ferritina ou transaminases.11
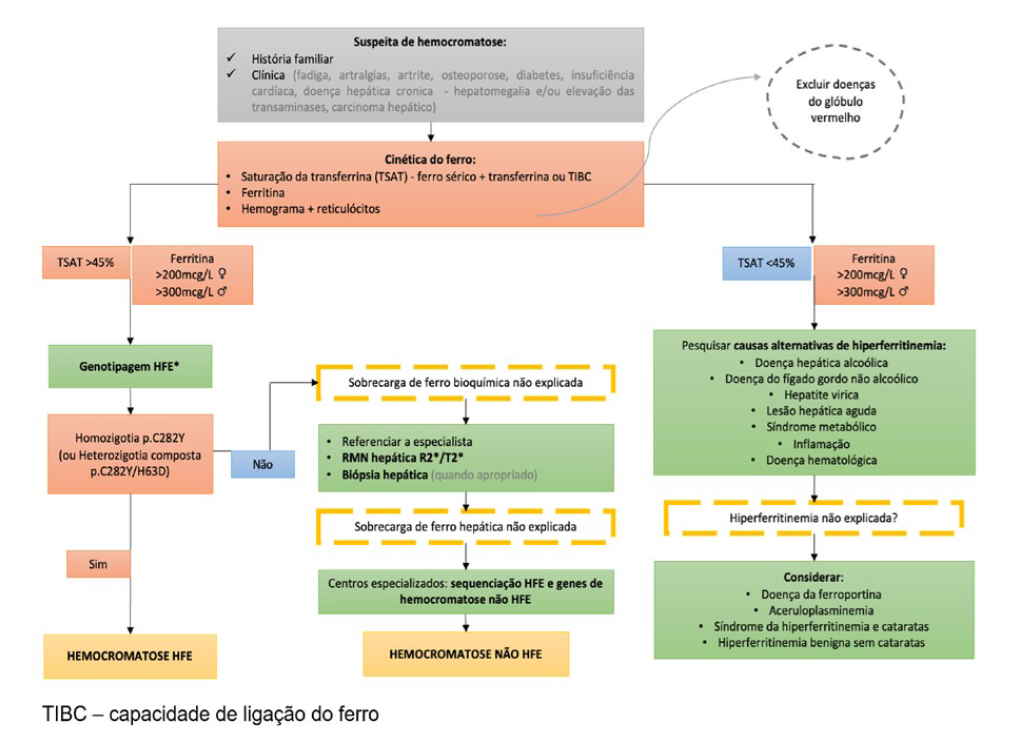
Perante a suspeita, deve ser avaliada a cinética de ferro. A hiperferritinemia e, sobretudo, elevação da TSAT>45% são dados a favor do diagnóstico.3
É importante avaliar o hemograma e os reticulócitos para excluir doença hematológica primária com sobrecarga de ferro, que pode manifestar-se com anemia e reticulocitose.3
O passo seguinte é a genotipagem da mutação p.C282Y do HFE. Em doentes com elevação da ferritina e da TSAT, a homozigotia p.C282Y faz diagnóstico de hemocromatose.2 A maioria dos autores recomenda que não se genotipe crianças, mas sim os pais; se um dos pais não apresentar a mutação p.C282Y, não há risco de homozigotia p.C282Y.1,11
Geralmente os testes genéticos comerciais fazem a genotipagem do HFE e reportam as 3 mutações mais comuns (C282Y, H63D, S65C).1 A pesquisa da variante p.H63D é controversa e a maioria dos experts concorda que não é necessária para o diagnóstico, além de levar a erros de interpretação. A orientação de doentes com heterozigotia composta p.C282Y/H63D ou homozigotia p.H63D deve ser guiada pela apresentação fenotípica e presença de fatores de risco adicionais. Perante uma elevação da ferritina e TSAT, deve ser comprovada a sobrecarga de ferro hepática com RM ou biópsia hepática.17 Na presença de sobrecarga de ferro confirmada, devem ser investigadas causas adicionais para esta sobrecarga, e esses fatores de risco devem ser geridos.1,2
Perante doentes com sobrecarga de ferro que testam negativo para o p.C282Y e p.H63D deve-se considerar testar outros genes. A ACG suporta esta afirmação ao considerar que, pela raridade de outras mutações, a sua pesquisa deve ser reservada para casos atípicos, nomeadamente doentes jovens com envolvimento cardíaco e endócrino.1 Já a BIOIRON Society sugere que quando a homozigotia p.C282Y não é detetada deve ser feito um segundo teste genético para procurar variantes mais raras do HFE ou em outros genes, com recurso ao NGS.3 As recomendações da EASL conjugam as duas recomendações2 (Fig. 4).
DIAGNÓSTICO DIFERENCIAL
A hemocromatose é uma condição de sobrecarga de ferro primária, geneticamente determinada, devendo ser diferenciada das várias causas de sobrecarga de ferro secundária, de que são exemplo:
Deve ainda ser distinguida de doenças do armazenamento do ferro raras, como a aceruloplasminemia ou a atransferrinemia congénita.2
TRATAMENTO
Todos os doentes com hemocromatose, sobretudo homozigotia p.C282Y, que apresentem elevação da ferritina, devem ser tratados.11 Nos doentes heterozigóticos p.C282Y/H63D e homozigóticos p.H63D com comorbilidades associadas a contribuir para a sobrecarga de ferro, estas devem ser controladas antes de considerar a remoção do ferro.1 Doentes em risco de sobrecarga de ferro (genótipos de risco, com aumento da TSAT) devem ser encorajados a voluntariar-se como dadores de sangue regulares.2
Nos doentes assintomáticos, ainda sem lesão de órgão alvo, o tratamento permite reduzir a morbimortalidade, daí a importância de identificar precocemente os doentes e ini-ciar tratamento preemptivo. Nos sintomáticos o tratamento é importante para reduzir a progressão do dano de órgão.4
FLEBOTOMIA
O gold standard do tratamento da hemocromatose é a flebotomia, um tratamento eficaz, barato, seguro e bem tolerado.11,18
Na fase de indução, são realizadas flebotomias semanais ou quinzenais com remoção de cerca de 500 mL em cada sessão, até que se atinge o alvo de ferritina de 50-100 mcg/L. Após atingir o alvo, passa-se à fase de manutenção, em que se realizam flebotomias de cerca de 500 mL aproximadamente de 3 em 3 meses para manter os valores de ferritina estáveis entre 50-100 mcg/L.4 O sangue dos doentes pode e deve ser utilizado para transfusões sanguíneas.2
O valor de hemoglobina deve ser monitorizado antes de cada sessão; se <12 g/dL, a frequência da flebotomia deve ser reduzida; se <11 /dL, devem ser suspensas e o doente reavaliado com análises algum tempo depois. O valor de ferritina também deve ser monitorizado: durante a fase de indução, avaliar todos os meses ou após a quarta flebotomia; assim que níveis <200 mcg/L, avaliar a cada 1-2 sessões até atingir o alvo; a partir daí, a cada 6 meses. Alterações não expectáveis nos níveis de ferritina ou o desenvolvimento de anemia deve ser investigado, já que não são típicas da hemocromatose. O ácido fólico e a vitamina B12 devem ser monitorizados regularmente e, se necessário, suplementados.2
A flebotomia melhora a fadiga, hiperpigmentação, artralgias, evita evolução da fibrose hepática podendo, inclusive, permitir alguma regressão. Se iniciada precocemente, antes do desenvolvimento de cirrose e/ou diabetes, os doentes têm uma expectativa de vida semelhante à população geral.2 Contudo, não há evidencia de reverter a artropatia, a diabetes, o hipogonadismo ou reduzir o risco de carcinoma hepático, pelo que os doentes com cirrose devem continuar o rastreio.11 A cardiomiopatia pode melhorar, mas os dados são limitados.1
Em doentes que não toleram as flebotomias, as alternativas passam por eritrocitaferese ou quelação de ferro.11
ERITROCITAFERESE
A eritrocitaferese remove seletivamente os glóbulos ver-melhos e devolve os restantes componentes como plaquetas, proteínas e fatores de coagulação ao doente. Causa menos variabilidade hemodinâmica2 e pode remover até 1000 mL de glóbulos vermelhos por procedimento, o que permite que mais rapidamente se atinjam os alvos na fase de indução. Contudo, é um procedimento mais dispendioso e a longo prazo a eficácia é semelhante.1
QUELAÇÃO DE FERRO
Em casos em que a flebotomia e a eritrocitaferese não são possíveis, por exemplo em doentes sem acessos venosos, com fobia de agulhas, anemia grave, insuficiência cardíaca, ou em doentes refratários a estas técnicas, pode-se utilizar a quelação de ferro como terapêutica de segunda linha. Os agentes disponíveis são a deferoxamina, deferiprona e deferasirox. Contudo, a evidência neste contexto é fraca e associada a maior toxicidade.1
DIETA
A restrição dietética de ferro tem benefício limitado e, por isso, não é necessária e não deve, sobretudo, substituir as terapêuticas de remoção do ferro; pode, contudo, ser uma medida adicional para reduzir a acumulação de ferro e a necessidade de flebotomias.11 Deve-se evitar a suplementação de ferro e a alimentação rica em ferro, nomeadamente limitando o consumo de carnes vermelhas.2
Deve-se evitar a suplementação de vitamina C, um potente estimulador da absorção de ferro.2
O consumo de álcool deve ser restrito, já que promove a sobrecarga de ferro hepática (inibe a transcrição da hepcidina via stress oxidativo), acelera a fibrose e aumenta o risco de cirrose, hepatocarcinoma e morte.2
O manuseamento e consumo de marisco pouco cozinhado e a exposição de feridas a água do mar associou-se a infeções bacterianas sistémicas graves causadas por agentes siderófilos, como o Vibrio vulnificus, pelo que deve ser evitado.2
O chá preto parece ter um efeito inibitório na absorção de ferro.2
Os inibidores da bomba de protões (IBP), por aumentarem o pH gástrico, reduzem a absorção de ferro. Não estão recomendados no tratamento da hemocromatose já que não foram estudados para este efeito e não são isentos de efeitos adversos. Contudo, quando prescritos por outros motivos, parecem ter um papel adicional na redução da frequência de flebotomias.1
TRANSPLANTE HEPÁTICO
O transplante hepático é o único tratamento curativo, já que normaliza os níveis de hepcidina e as alterações do metabolismo do ferro. Está indicado em doentes com cirrose descompensada ou hepatocarcinoma.1
COMPLICAÇÕES E PROGNÓSTICO
O risco de carcinoma hepático é superior nos homens com hemocromatose.11 Doentes com cirrose devem realizar rastreio com ecografia hepática a cada 6 meses. Com a depleção de ferro pode ocorrer regressão da fibrose, com redução do risco de hepatocarcinoma; contudo, o rastreio deve continuar.2
Também o risco de cancro colorretal é o dobro nos homens e mulheres, e o risco de cancro da mama é o dobro nas mulheres.19
Os homens, mas não as mulheres, com hemocromatose têm um risco 1,2 vezes superior de morte face à população geral.20 O principal determinante do prognóstico é a presença de cirrose.1
Conclusão
A hemocromatose é uma doença hereditária do metabolismo do ferro que resulta de uma alteração genética comum, mas com penetrância variável. Deve ser suspeitada em doentes com sintomas, mas também em doentes assintomáticos com história familiar ou alterações da cinética do ferro, sendo a elevação da TSAT o principal indicador. A identificação da homozigotia p.C282Y nesse contexto faz o diagnóstico. A identificação de outras variantes genéticas levanta desafios clínicos de interpretação, sendo essencial comprovar a sobrecarga de ferro com RM ou biópsia hepática e, se presente, considerar a pesquisa de outros genes. A clínica é inespecífica. O tratamento de primeira linha é a flebotomia e, em alternativa, a eritrocitaferese ou a quelação de ferro. Se iniciado precocemente, reduz a morbimortalidade.

